Extractables und Leachables: Basis sicherer Medizinprodukte

Extractables- und Leachables-Analytik (E&L-Analytik) ist die chemisch-analytische Charakterisierung von Medizinprodukten, die potenziell freisetzbare und tatsächlich freigesetzte Stoffe identifiziert und quantifiziert. Seit Geltungsbeginn der Verordnung (EU) 2017/745 und mit der ISO 10993-18:2020 ist sie fester Bestandteil der biologischen Bewertung von Materialien im Risikomanagement und damit Voraussetzung für die Konformitätsbewertung. Für Entwicklung, Regulatory Affairs und Qualitätssicherung entscheidet die E&L-Analytik darüber, ob ein Medizinprodukt marktfähig ist und ob Patient*innen vor toxikologisch relevanten Substanzen geschützt sind. Stand 2026 steigen die Anforderungen an Nachweisgrenzen, Methodenvalidierung und Dokumentation weiter.

Wie gelingt die Risikobewertung entlang des Produktlebenszyklus? 

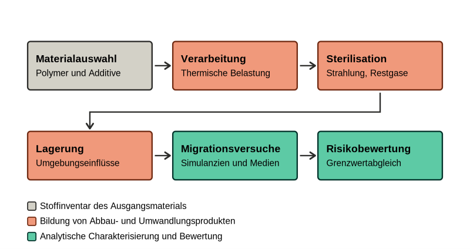
Eine belastbare Bewertung betrachtet nicht nur das fertige Produkt, sondern jede Phase, in der sich die chemische Zusammensetzung verändern kann. Jede dieser Phasen kann neue Stoffe erzeugen oder bestehende Stoffe mobilisieren, weshalb eine einmalige Prüfung am Ende der Entwicklung nicht ausreicht. Die folgenden sechs Phasen bilden den Lebenszyklus eines polymeren Medizinprodukts aus analytischer Sicht ab:

  1. Materialauswahl und Design: Basispolymer, Additivpaket und Lieferantenangaben bestimmen, welche Stoffe freigesetzt werden können.
  2. Verarbeitung: thermische und mechanische Belastung während Extrusion oder Spritzguss erzeugt Abbauprodukte, die im Ausgangsmaterial nicht vorhanden waren.
  3. Sterilisation: Gammabestrahlung und andere energiereiche Verfahren können das Basispolymer und Additive chemisch verändern. Aus dem Antioxidans Tris(2,4-di-tert-butylphenyl)phosphit, bekannt als Irgafos 168, entsteht unter ionisierender Strahlung das Abbauprodukt Bis(2,4-di-tert-butylphenyl)phosphat, das bereits im Sub-ppm-Bereich zytotoxisch wirkt (Kuzmič et al., 2026).
  4. Lagerung und Alterung: UV-Licht, Wärme und Sauerstoff erzeugen über die Lagerzeit neue Leachables, die in der ursprünglichen Extractables-Studie nicht auftraten (Kuzmič et al., 2026).
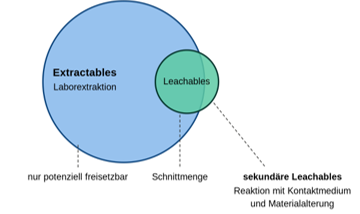
  5. Migrationsversuche: Prüfungen mit Simulanzien und realen Kontaktmedien zeigen, welcher Anteil der freisetzbaren Stoffe tatsächlich migriert und ob das Leachables-Profil eine Teilmenge des Extractables-Profils bleibt (Qi et al., 2021).
  6. Risikobewertung: der Abgleich der quantifizierten Befunde mit den nach ISO 10993-17:2023 abgeleiteten Grenzwerten entscheidet, ob das Stoffprofil des Medizinprodukts vertretbar ist.

Für die Extraktion selbst stehen drei Ansätze zur Wahl, die sich in ihrer Schärfe unterscheiden: die simulierte Extraktion bildet die klinischen Anwendungsbedingungen nach (Leachables), die übertreibende Extraktion verschärft sie gezielt, und die erschöpfende Extraktion zielt darauf, das freisetzbare Stoffinventar vollständig zu mobilisieren (Sharma et al., 2023). Die Wahl ist aus Kontaktart und Kontaktdauer zu begründen.

Ebenso begründungspflichtig ist das Extraktionsmittel, weil es über Quellung und Diffusion im Polymer steuert, welche Stoffe überhaupt gefunden werden. Die Diffusionsrate des Weichmachers Dioctyladipat aus Polyvinylchlorid steigt um nahezu das 300-Fache, wenn der Ethanolgehalt von 50 auf 99,8 Prozent erhöht wird (Li und Sobańtka, 2023). Eine Temperaturerhöhung von 37 auf 50 Grad Celsius steigert die extrahierte Menge dagegen im Median nur um 16 Prozent, im günstigsten Fall um das Dreifache (Li, 2023).

Quelle: Eigene Darstellung nach Szymanski et al., 2025

Tabelle 1: Zuordnung von Stoffgruppen und Analysenverfahren

Welche analytischen Verfahren erfassen das gesamte Stoffspektrum? 

Kein Einzelverfahren erfasst alle relevanten Stoffe, deshalb kombiniert die chemische Charakterisierung mehrere orthogonale Methoden. Als Stand der Technik gilt die Kombination aus Headspace-Gaschromatografie mit Massenspektrometrie (GC/MS) für flüchtige organische Verbindungen, Gaschromatografie mit Massenspektrometrie für halbflüchtige Verbindungen, Ultrahochleistungs-Flüssigchromatografie mit Massenspektrometrie (UHPLC/MS) für nichtflüchtige Verbindungen und Massenspektrometrie mit induktiv gekoppeltem Plasma für Elemente.

Die Massenspektrometrie ist dabei das zentrale Werkzeug, weil sie Empfindlichkeit, Spezifität und Reproduzierbarkeit verbindet und über Spektrenbibliotheken eine Identifizierung unbekannter Stoffe erlaubt (Sica et al., 2019). Mit induktiv gekoppeltem Plasma (ICP) erreicht sie Nachweisgrenzen bis in den Bereich von Teilen pro Billion und ist damit für Schwermetalle die Methode der Wahl.

Ergänzend liefert die Fourier-Transformations-Infrarotspektroskopie schnelle qualitative Informationen über Polymeridentität und Degradationsgrad, allerdings nur eingeschränkt quantitative Daten. Die Methodenauswahl muss in jedem Fall wissenschaftlich begründet und validiert werden.

Warum ist die Nichtzielanalyse das Kernverfahren der Extractables- und Leachables-Prüfung?

Die Nichtzielanalyse, englisch non-target analysis (NTA), charakterisiert eine Probe hinsichtlich aller enthaltenen Verbindungen, ohne diese vorher festzulegen. Genau das ist bei Medizinprodukten notwendig, weil das Stoffinventar durch Additive, Verarbeitung, Sterilisation und Alterung nur unvollständig bekannt ist. Ein Großteil der Extractables- und Leachables-Prüfung wird deshalb als Nichtzielanalyse durchgeführt (Jenke et al., 2024).

Die Nichtzielanalyse ist kein Selbstzweck, sondern die Datenquelle des Risikomanagements. Schon der Titel der ISO 10993-18:2020 stellt die chemische Charakterisierung in den Rahmen eines Risikomanagementprozesses. Die quantitative toxikologische Risikobewertung benötigt zwei Größen: die Identität eines Stoffes, weil sie seine Toxikologie bestimmt, und seine Konzentration, weil sie die Exposition der Patient*innen festlegt (Jenke et al., 2024).

Von der Zielanalyse unterscheidet sich dieser Ansatz grundlegend. Die Zielanalyse optimiert Methode und Empfindlichkeit auf eine kleine, vorab definierte Substanzliste und liefert für diese Stoffe die besten Daten. Die Nichtzielanalyse opfert diese Optimierung zugunsten einer möglichst breiten Erfassung. Zwischen beiden steht die Verdachtsanalyse, englisch suspect screening analysis, die mit NTA-Methoden gezielt nach bekannten Verdachtsstoffen sucht, etwa nach den Abbauprodukten eines eingesetzten Antioxidans (Jenke et al., 2024).

Der Preis dieser Breite ist Unsicherheit an drei Stellen: bei der Anwesenheit eines Stoffes oberhalb der Bewertungsschwelle, bei seiner Identität, weil der Bibliotheksabgleich selten einen perfekten Treffer liefert, und bei seiner Konzentration, weil ohne Referenzsubstanz über Surrogatstandards quantifiziert wird (Jenke et al., 2024).

Wie belastbar eine Identifizierung ist, zeigt die Praxis bei unbekannten Verbindungen. In einer Fallstudie wurden zwei unbekannte Extractables erst durch die Kombination aus Flüssigchromatografie, hochauflösender Massenspektrometrie und Kernspinresonanzspektroskopie strukturell aufgeklärt (Fu et al., 2022). Ein Bibliothekstreffer allein genügt für sicherheitsrelevante Befunde nicht.


Analytische Unsicherheit als Größe im Risikomanagement

Die Unsicherheit lässt sich über den Unsicherheitsfaktor beziffern, der die Streuung der Responsefaktoren zwischen verschiedenen Verbindungen abbildet. Für die Gaschromatografie mit Massenspektrometrie schlagen Jenke et al. (2024) auf Basis publizierter Datensätze einen Konsenswert von 2 vor; der Mittelwert der ausgewerteten Literaturwerte liegt bei 2,06.

Für die Flüssigchromatografie mit Massenspektrometrie fällt die Streuung deutlich größer aus. Die berichteten relativen Standardabweichungen der Responsefaktoren liegen zwischen 43 und 156 Prozent, im Mittel bei 98 Prozent. Rechnerisch ergäbe sich daraus ein Unsicherheitsfaktor von 50, der praktisch nicht handhabbar ist, weshalb ein Konsenswert von 10 vorgeschlagen wird (Jenke et al., 2024).

Damit wird die analytische Unsicherheit zu einer Stellgröße des Risikomanagements. Der Unsicherheitsfaktor senkt den analytischen Bewertungsschwellenwert, wodurch mehr Stoffe identifiziert, quantifiziert und toxikologisch bewertet werden müssen. Eine schlecht charakterisierte Methode verschiebt so den Aufwand von der Analytik in die Risikoakte, ohne die Sicherheit des Medizinprodukts zu erhöhen.
 

Wie werden Analysenwert und toxikologischer Grenzwert verknüpft? 

Die toxikologische Risikobewertung verknüpft die gemessene Konzentration eines Stoffes mit der zu erwartenden Exposition und einem zulässigen Tagesgrenzwert. Für Medizinprodukte regelt die ISO 10993-17:2023 die Ableitung dieser Grenzwerte für die einzelnen Bestandteile. Erst dieser Schritt entscheidet, ob ein nachgewiesener Stoff ein reales Sicherheitsproblem darstellt oder toxikologisch unkritisch bleibt.

Als Anker dient der Schwellenwert toxikologischer Besorgnis. Für potenziell DNA-reaktive, also mutagene Verunreinigungen ohne eigene Karzinogenitätsdaten liegt dieser Schwellenwert bei 1,5 µg pro Tag und entspricht rechnerisch einem zusätzlichen Krebsrisiko von 1 zu 100.000 bei lebenslanger Exposition (Kuzmič et al., 2026). Für die sogenannte Cohort of Concern, zu der aflatoxinähnliche Verbindungen, N-Nitroso-Verbindungen und Alkyl-Azoxy-Verbindungen zählen, gelten niedrigere Grenzwerte, weil diese Stoffgruppen eine besonders hohe mutagene Potenz aufweisen (Kuzmič et al., 2026).

Aus dem toxikologischen Grenzwert leitet sich rückwärts der analytische Anspruch ab. Der analytische Bewertungsschwellenwert, der Analytical Evaluation Threshold, legt fest, ab welcher Konzentration ein Stoff identifiziert und toxikologisch bewertet werden muss. Er hängt von Produktgröße, Kontaktdauer und Körpergewicht ab und fällt bei Medizinprodukten für Neugeborene deutlich niedriger aus. Nachweis- und Bestimmungsgrenze müssen darunter liegen, was bei großer Oberfläche oder langer Kontaktdauer technisch anspruchsvoll wird (Szymanski et al., 2025). Zugleich überschätzt eine aggressive Extraktion die reale Exposition: Physikalisch modellierte, klinisch relevante Expositionsdosen können mehr als hundertfach unter den unter aggressiven Bedingungen gemessenen Mengen liegen (Turner et al., 2020).
 

Welche Entwicklungen prägen die chemische Charakterisierung 2026?

Die Normung schließt derzeit ihre größte methodische Lücke, nämlich die Nichtzielanalyse. Mit der ISO/NP TS 25364 entsteht eine technische Spezifikation für die Entdeckung, Identifizierung und Quantifizierung von Extractables und Leachables aus Medizinprodukten mittels Nichtzielanalyse, die die ISO 10993-18 ergänzen soll (Szymanski et al., 2025).

Der Bedarf ist konkret benannt. Jenke et al. (2024) führen als Schwachstellen der ISO 10993-18:2020 die Messunsicherheit, die Ableitung des analytischen Bewertungsschwellenwerts sowie fehlende Vorgaben zu Identifizierung und Quantifizierung von Extractables und Leachables auf.

Besonders folgenreich ist die offene Frage der Referenzstandards. Die ISO 10993-18 legt nicht fest, nach welchem Verfahren Referenzsubstanzen für die Nichtzielanalyse auszuwählen sind, weshalb Ergebnisse zwischen Laboren nicht reproduzierbar sind. Eine Arbeitsgruppe der Food and Drug Administration hat deshalb 106 Referenzstandards für Polymeradditive zusammengestellt, die ein breites Spektrum physikalisch-chemischer Eigenschaften und toxikologischer Endpunkte abdecken (Yun et al., 2025).

Eine zentrale Erkenntnis dieser Arbeit betrifft die Quantifizierung direkt. Zwischen sechs untersuchten physikalisch-chemischen Eigenschaften der Substanzen und ihren relativen Responsefaktoren in Gaschromatografie und Flüssigchromatografie mit Massenspektrometrie bestand kein signifikanter Zusammenhang (Yun et al., 2025). Ein Surrogatstandard lässt sich also nicht allein über Ähnlichkeit in Polarität oder Molmasse begründen, was die verbreitete Praxis der Standardauswahl infrage stellt. Für das Risikomanagement bedeutet das: Eine unbegründete Standardauswahl erzeugt Konzentrationswerte, die zwischen Laboren nicht reproduzierbar sind und die Risikobewertung entsprechend schwach absichern.

Der regulatorische Druck wächst parallel zur Fallzahl. Das Center for Devices and Radiological Health der Food and Drug Administration verzeichnete von 2021 bis 2023 jährlich mehr als 19.000 Zulassungsanträge für Medizinprodukte (Yun et al., 2025) und veröffentlichte im April 2024 einen öffentlichen Datensatz mit relativen Responsefaktoren, an dem Labore ihre gaschromatografischen Methoden überprüfen können. Für die toxikologische Bewertung zeichnet sich mit dem Entwurf der ICH-Leitlinie Q3E eine Harmonisierung ab (Kuzmič et al., 2026).

Die größte verbleibende Schwachstelle sind Spektrenbibliotheken. Vor allem bei nichtflüchtigen organischen Verbindungen sind längst nicht alle Abbauprodukte, Extractables und Leachables erfasst, sodass unbekannte Stoffe unidentifiziert bleiben und in der Risikobewertung fehlen können.
 

Wie verändert das Recycling medizinischer Kunststoffe die Anforderungen?

Recycelte Medizinkunststoffe bringen ein verändertes Stoffinventar mit, dessen Vorgeschichte aus Verarbeitung, Sterilisation, Nutzung und Aufbereitung nicht dokumentiert ist. Damit verschiebt sich die chemische Charakterisierung von der Prüfung bekannter Rezepturen hin zur Aufklärung unbekannter Stoffprofile, und die Anforderungen an Analytik und Risikobewertung steigen entsprechend.

Der rechtliche Rahmen bewegt sich bereits. Nach Artikel 7 der Verordnung (EU) 2025/40 über Verpackungen und Verpackungsabfälle müssen Kunststoffverpackungen ab dem 1. Januar 2030 Mindestanteile an Rezyklat enthalten, bei kontaktempfindlichen Verpackungen aus anderen Kunststoffen als Polyethylenterephthalat 10 Prozent. Kontaktempfindliche Verpackungen von Medizinprodukten und In-vitro-Diagnostika sind nach Artikel 7 Absatz 4 ausgenommen, die Kommission prüft jedoch bis zum 12. Februar 2032, ob diese Ausnahmen weiterhin gerechtfertigt sind. Medizinprodukte sind zudem nicht vom Anwendungsbereich der Ökodesign-Verordnung (EU) 2024/1781 ausgenommen.

Was mehrfache Aufbereitung bewirkt, zeigen eigene Arbeiten an medizinischem Polypropylen-Copolymer. Nach vier Verarbeitungszyklen mit Gammabestrahlung sank der Gehalt des Stabilisators Tinuvin 622 um 22 Prozent und die Nullviskosität um 80 Prozent, während die Bildung flüchtiger Verbindungen deutlich zunahm (Espelage et al., 2026a). Die Kombination aus zwei Spritzguss- und Bestrahlungszyklen mit 25 kGy und beschleunigter Alterung führte zum Abbau der Antioxidantien Irganox 1010 und Irgafos 168 sowie zur Bildung des Radiolyseprodukts 1,3-Di-tert-butylbenzol (Espelage et al., 2026b).

Für das Risikomanagement folgt daraus eine klare Konsequenz. Jeder Aufbereitungszyklus verbraucht Stabilisatoren und erzeugt Abbau- und Radiolyseprodukte, die in keiner Materialspezifikation stehen. Eine Zielanalytik auf bekannte Additive greift dort zu kurz, weshalb die Nichtzielanalyse zur Voraussetzung dafür wird, dass recycelte Medizinkunststoffe bewertbar bleiben.
 

Was Hersteller jetzt konkret angehen sollten

Die E&L-Analytik liefert die Datenbasis, auf der das Risikomanagement eines Medizinprodukts steht. Wer Extraktionsbedingungen, Methodenkombination und Bewertungsschwellen früh festlegt, vermeidet späte Nachforderungen der Benannten Stelle. Empfehlenswert ist, die chemische Charakterisierung bereits in der Materialauswahl zu verankern, Sterilisation, Lagerung und Aufbereitung als eigene Eintragsquellen zu behandeln und den Unsicherheitsfaktor aus eigenen Responsefaktor-Daten abzuleiten (Jenke et al., 2024).

FAQ - Häufige Fragen und Antworten

Was sind Extractables und was sind Leachables?

Extractables sind Stoffe, die unter aggressiven Laborbedingungen aus einem Medizinprodukt herausgelöst werden können. Leachables sind Stoffe, die unter realen Bedingungen der Herstellung, Lagerung und klinischen Anwendung tatsächlich freigesetzt werden. Extractables beschreiben damit das Gefährdungspotenzial eines Materials, Leachables die reale Exposition der Patient*innen (Li und Sobańtka, 2023).

Welche Normen regeln die chemische Charakterisierung von Medizinprodukten?

Die ISO 10993-1:2018 legt den Rahmen der biologischen Bewertung im Risikomanagement fest, die ISO 10993-18:2020 die chemische Charakterisierung der Materialien und die ISO 10993-17:2023 die toxikologische Risikobewertung der Bestandteile. Ergänzend gelten die ISO/TS 10993-19:2020 sowie die Verordnung (EU) 2017/745 als übergeordneter Rechtsrahmen für Medizinprodukte.

Welche analytischen Verfahren werden für Extractables und Leachables eingesetzt?

Stand der Technik ist die Kombination orthogonaler Verfahren: Headspace-GC/MS für flüchtige, GC/MS für halbflüchtige und UHPLC/MS für nichtflüchtige organische Verbindungen sowie ICP-MS für Elemente und Metallspuren. Die Fourier-Transform-Infrarotspektroskopie ergänzt diese Verfahren um qualitative Aussagen zu Polymeridentität und Degradationsgrad (Szymanski et al., 2025).

Was leistet die Nichtzielanalyse bei der Prüfung von Medizinprodukten?

Die Nichtzielanalyse charakterisiert eine Probe hinsichtlich aller enthaltenen Verbindungen, ohne sie vorab festzulegen. Sie liefert Identität und Konzentration als Eingangsgrößen der toxikologischen Risikobewertung. Der Preis ist Unsicherheit bei Identifizierung und Quantifizierung, ausgedrückt über Unsicherheitsfaktoren von 2 für GC/MS und 10 für LC/MS (Jenke et al., 2024).

Wie wirkt sich die Sterilisation auf Leachables aus?

Energiereiche Sterilisationsverfahren verändern Additive chemisch und erzeugen neue Abbauprodukte. Aus dem Antioxidans Irgafos 168 entsteht unter ionisierender Strahlung Bis(2,4-di-tert-butylphenyl)phosphat, das bereits im Sub-ppm-Bereich zytotoxisch wirkt (Kuzmič et al., 2026). Sterilisation und Lagerung sind deshalb als eigenständige Eintragsquellen zu bewerten und nicht durch eine Prüfung des unbehandelten Ausgangsmaterials abgedeckt.

Welche Entwicklungen zeichnen sich in der chemischen Charakterisierung ab?

Die Nichtzielanalyse wird normiert: Mit der ISO/NP TS 25364 entsteht eine technische Spezifikation für Entdeckung, Identifizierung und Quantifizierung von Extractables und Leachables aus Medizinprodukten. Parallel wurde eine Liste von 106 Referenzstandards für Polymeradditive vorgeschlagen, weil die ISO 10993-18 die Auswahl von Referenzsubstanzen bislang nicht regelt (Yun et al., 2025).

Medical Grade Plastics - Anforderungen an Kunststoffe in der Medizintechnik und Pharmaindustrie

Autor*innen: Novoplast Schlauchtechnik / Masterflex Group, in Kooperation mit der Polyneers GmbH nehmen

Mehr anzeigen

Vorname zu lang: von 30 Zeichen.

Nachname zu lang: von 30 Zeichen.

Vor- und Nachname zu lang: von 49 Zeichen.

Bitte kürze deine Eingabe.

Informationen über die Verarbeitung deiner personenbezogenen Daten findest du in der  Datenschutzerklärung.

Bei den mit * markierten Feldern handelt es sich um Pflichtfelder. Du kannst dich zu jeder Zeit in unseren E-Mails von weiteren Kommunikationen abmelden.

Über die Autor*innen:

Prof. Dr. habil. Svea Petersen

Labor für Polymerchemie und -analytik, Hochschule Osnabrück, Denomination “Chemie und Oberflächenmodifikation polymerer Biomaterialien“. 
Sie forscht zu polymeren Werkstoffen auch für medizintechnische Anwendungen und verbindet Materialentwicklung und -analytik.

M. Sc. Marius Behnecke

Labor für Polymerchemie und -analytik, Hochschule Osnabrück.
Sein fachlicher Schwerpunkt liegt auf der Entwicklung und chemischen Charakterisierung polymerer Werkstoffe insbesondere auf Extractables und Leachables, sowie deren Recyclingfähigkeit.

Quellen

Cuadros-Rodríguez, L.; Lazúen-Muros, M.; Ruiz-Samblás, C.; Navas-Iglesias, N. (2020): Leachables from plastic materials in contact with drugs. State of the art and review of current analytical approaches. International Journal of Pharmaceutics, 583, 119332. DOI: 10.1016/j.ijpharm.2020.119332

Mehr anzeigen

Espelage, N.; Bartschies, R.; Arndt, J.-H.; Susoff, M. L.; Blömer, P.; Steinhart, M.; Petersen, S. (2026b): How the Interplay of Accelerated Aging and Sterilization by gamma-Irradiation Influences the Recyclability of Medical Polypropylene Copolymer. Polymers for Advanced Technologies, 37, e70689. DOI: 10.1002/pat.70689

Espelage, N.; Liebal, J. L.; Behnecke, M.; Kömpe, K.; Susoff, M. L.; Blömer, P.; Steinhart, M.; Petersen, S. (2026a): Exposition of Radiation-Stabilized Polypropylene Copolymer to Repeated Injection Molding and gamma-Radiation. Journal of Applied Polymer Science, 143, e70003. DOI: 10.1002/app.70003

Fu, C.; Zhang, X.; Lei, S.; Zou, M.; Wang, L.; Jiao, J.; Yang, Q. (2022): Identification and quantification of extractables and leachables in laminated film and pouches for pharmaceutical packaging. Journal of Pharmaceutical and Biomedical Analysis, 220, 115015. DOI: 10.1016/j.jpba.2022.115015

Jenke, D.; Christiaens, P.; Heise, T. (2024): Identification and quantification of medical device extractables and leachables via non-target analysis (NTA); Analytical uncertainty. Journal of Pharmaceutical and Biomedical Analysis, 241, 115985. DOI: 10.1016/j.jpba.2024.115985

Kuzmič, S.; Zlobec, T.; Sollner Dolenc, M.; Roškar, R.; Trdan Lušin, T. (2026): Extractables and Leachables in Pharmaceutical Products: Potential Adverse Effects and Toxicological Risk Assessment. Toxics, 14(1), 92. DOI: 10.3390/toxics14010092

Latini, G.; Ferri, M.; Chiellini, F. (2010): Materials Degradation in PVC Medical Devices, DEHP Leaching and Neonatal Outcomes. Current Medicinal Chemistry, 17(26), 2979 bis 2989. DOI: 10.2174/092986710792064992

Li, J. (2023): A comprehensive study of the effect of elevated temperature on the extractability and rate of exaggerated and exhaustive extractions of medical devices. Journal of Pharmaceutical and Biomedical Analysis, 235, 115587. DOI: 10.1016/j.jpba.2023.115587

Li, J.; Sobańtka, A. (2023): A Systematic Analysis of the Effect of Extraction Solvents on the Chemical Composition of Extraction Solutions and the Analytical Implications in Extractables and Leachables Studies. Journal of Pharmaceutical and Biomedical Analysis, 222, 115081. DOI: 10.1016/j.jpba.2022.115081

Peter, L.; Hajek, L.; Maresova, P.; Augustynek, M.; Penhaker, M. (2020): Medical Devices: Regulation, Risk Classification, and Open Innovation. Journal of Open Innovation: Technology, Market, and Complexity, 6(2), 42. DOI: 10.3390/joitmc6020042

Qi, L.; Liu, J.; Ronk, M.; Gallegos, A.; Fujimori, K.; Luo, Y.; Li, K.; Lee, H.; Nashed-Samuel, Y. (2021): A Holistic Approach of Extractables and Leachables Assessment of Rubber Stoppered Glass Vial Systems for Biotechnology Products. Journal of Pharmaceutical Sciences, 110(11), 3580 bis 3593. DOI: 10.1016/j.xphs.2021.07.015

Sharma, N.; Brahmankar, Y.; Babar, D.; Bhogle, T.; Mirase, R.; Rathod, R.; Shah, R. (2023): Systematic Approaches on Extractable and Leachable Study Designs in Pharmaceuticals and Medical Devices: A Review. Journal of Packaging Technology and Research, 7(2), 127 bis 145. DOI: 10.1007/s41783-023-00157-8

Sica, V. P.; Krivos, K. L.; Kiehl, D. E.; Pulliam, C. J.; Henry, I. D.; Baker, T. R. (2019): The role of mass spectrometry and related techniques in the analysis of extractable and leachable chemicals. Mass Spectrometry Reviews, 39(1 bis 2), 212 bis 226. DOI: 10.1002/mas.21591

Šimunović, A.; Tomić, S.; Kranjčec, K. (2022): Medical devices as a source of phthalate exposure: a review of current knowledge and alternative solutions. Arhiv za higijenu rada i toksikologiju, 73(3), 179 bis 190. DOI: 10.2478/aiht-2022-73-3639

Szymanski, L.; Kiernozek, M.; Gromadka, B.; Straszecka, W.; Wiktorek-Smagur, A.; Matak, D. (2025): Chemical Characterization in Medical Device Evaluation: Current Practices, Regulatory Requirements, and Future Directions. Annals of Biomedical Engineering, 53(5), 1068 bis 1079. DOI: 10.1007/s10439-025-03702-5

Tickner, J. A.; Schettler, T.; Guidotti, T.; McCally, M.; Rossi, M. (2001): Health Risks Posed by Use of Di-2-Ethylhexyl Phthalate (DEHP) in PVC Medical Devices: A Critical Review. American Journal of Industrial Medicine, 39(1), 100 bis 111. DOI: 10.1002/1097-0274(200101)39:1<100::AID-AJIM10>3.0.CO;2-Q

Turner, P.; Elder, R. M.; Nahan, K.; Talley, A.; Shah, S.; Duncan, T. V.; Sussman, E. M.; Saylor, D. M. (2020): Leveraging Extraction Testing to Predict Patient Exposure to Polymeric Medical Device Leachables Using Physics-based Models. Toxicological Sciences, 178(1), 201 bis 211. DOI: 10.1093/toxsci/kfaa140

Verordnung (EU) 2017/745 des Europäischen Parlaments und des Rates vom 5. April 2017 über Medizinprodukte.

Verordnung (EU) 2024/1781 des Europäischen Parlaments und des Rates vom 13. Juni 2024 zur Schaffung eines Rahmens für die Festlegung von Ökodesign-Anforderungen für nachhaltige Produkte.

Verordnung (EU) 2025/40 des Europäischen Parlaments und des Rates über Verpackungen und Verpackungsabfälle.

Yun, B. H.; Herath, A.; Jin, Y.; Kim, J.; Belton, K.; Rufer, E.; Rivera Betancourt, O. (2025): Designing a set of reference standards for non-targeted analysis of polymer additives extracted from medical devices. Journal of Exposure Science and Environmental Epidemiology, 35(6), 943 bis 955. DOI: 10.1038/s41370-025-00788-w

Zurück zum Anfang der Seite springen